


 Spanish (pdf)
 Article in xml format
 Article references

 Automatic translation
 Send this article by e-mail
 Cited by SciELO
 Similars in
SciELO

 Permalink

Introducción
Los cambios de composición en la tierra, el agua y el aire como resultado de los procesos industriales, métodos intensivos de cultivo o el complejo funcionamiento de las ciudades es una preocupación creciente y una interrogante constante en cuanto a su orden de magnitud y la dirección de su efecto. Numerosos estudios ambientales demuestran un alto impacto de las actividades antropogénicas con efecto negativo en sistemas vulnerables o expuestos e interconectados, tales como suelos, ríos, bosques, mar y aire. Incluso sistemas que se creía cambiaban muy lentamente por estar muy protegidos o lejos de las fuentes de contaminación, por ejemplo, los acuíferos o fuentes de agua subterránea, revelan cambios de composición más acelerados de lo previsto (Puckett, Tesoriero y Dubrovsky, 2011). Esta situación ha reforzado la necesidad de contar con información completa y en tiempo real para poder correlacionar adecuadamente los cambios de composición con sus causas, establecer parámetros y tomar medidas.
La calidad de un recurso como el agua es de gran importancia para la salud de los seres vivos y en ésta área se han establecido prioridades a nivel nacional, debido a la limitación del recurso y al riesgo de contaminación en el que siempre se encuentra (Ministerio de Planificación, 2014). El contenido de nitratos es un indicador importante de la calidad del agua y ha demostrado tener un alto peso estadístico a la hora de clasificarla (Calvo-Brenes y Mora-Molina, 2010). El ion nitrato tiene un origen natural pero por el uso de fertilizantes inorgánicos, principalmente, o por residuos humanos o animales se puede introducir en exceso, llegar por filtración o escorrentía hasta las aguas superficiales y subterráneas y ser acumulado en concentraciones muy altas para la salud humana (Galloway et al., 2003). Ya sea por los procesos agroindustriales, residuos domésticos o residuos industriales, los nitratos en altas concentraciones multiplican el crecimiento de organismos vegetales, elevan el nivel de fotosíntesis y agotan el oxígeno de las aguas superficiales frescas, dañando la vida y los ecosistemas. La Organización Mundial de la Salud (OMS) norma el máximo permitido en 50 mg/L para proteger a los lactantes alimentados con biberón contra la metahemoglobinemiay recomienda concentraciones menores a 10mg/L (OMS, 2013). A nivel nacional, el máximo permitido de nitratos es también de 50 mg/L, según lo indica el Reglamento para la Calidad de Aguas Potables (Decreto N° 32324-H).
El Laboratorio Nacional de Aguas en Costa Rica reporta que el 2% de las fuentes de agua superan 50 mg/L de nitrato y el 18% se encuentran entre 10 y 50 mg/L, quiere decir que al menos el 20% de las fuentes de agua del país están contaminadas o en riesgo de contaminación (Mora, Chamizo y Mata, 2006). Las causas que generan estos riesgos pueden ser mejor elucidadas y controladas con un muestreo y análisis continuo y en el sitio, ya que esto permite ver tanto tendencias como registrar eventos, contrariamente al monitoreo puntual, en el que el gran espacio de tiempo entre la toma de muestras con que en general se analizan las fuentes no lo permite. El monitoreo puntual se refiere a un muestreo sencillo o compuesto. En el muestreo compuesto se hacen tomas en distintos sitios o con una diferencia de minutos en un mismo sitio y luego se combinan y homogenizan para formar una sola. Las muestras, ya sean sencillas o complejas, se recogen en uno o varios puntos con una frecuencia entre recolectas que depende de lo que se esté analizando, del tipo de cuerpo de agua y del uso esperado, pero que en todos los casos representan solo el día o el momento del muestreo, eso conlleva el riesgo de no registrar eventos particulares o tendencias y con esto la pérdida de información necesaria para una caracterización completa (APHA, 2005a).
Por otra parte, las técnicas estandarizadas de análisis de nitratos son muy apropiadas para analizar muestras puntuales o discretas, ya que estas se preservan y se llevan al laboratorio para su análisis. Sin embargo, no funcionan para el análisis continuo y en el sitio, pues los equipos de laboratorio grandes y caros que demandan controles complicados no se pueden llevar al campo.
Entre estas técnicas están los métodos de cromatografía iónica, espectrometría de absorción de luz visible y la espectrometría de absorción de radiación ultravioleta con equipos de mesa. Las tres técnicas están bien caracterizadas en cuanto a sus limitaciones y alcance en laboratorio (APHA, 2005b). La separación de iones en una columna cromatográfica con posterior detección de conductividad es una técnica muy eficiente de separación, detección y cuantificación de nitratos. La eficiencia de separación y eliminación de interferencias depende de la eficiencia de la columna, la temperatura y el eluente utilizado. Después de la calibración con disoluciones patrón, se pueden obtener resultados de las muestras en un periodo de solo diez minutos, sin embargo, este análisis requiere de un instrumento de alto precio y cuidado que no se puede utilizar en el campo debido a los controles necesarios en el laboratorio para su manejo y reproducibilidad.
El método de cuantificación de nitratos por absorción de luz visible se logra reduciendo los nitratos a nitritos en una columna de cadmio y midiendo la absorción del producto de reacción de la diazotación del ion nitrito con sulfanilamida seguido del acoplamiento con el dicloruro de N-(1-naftil)-etilenediamina, lo cual forma un complejo color rosado. La concentración de ion nitrato se obtiene de la resta de la cantidad de ion nitrito al valor total obtenido de NOX. Hay varios problemas con el uso de las columnas de cadmio: la inactivación de la columna por la formación de carbonato de cadmio e hidróxido de cadmio, la toxicidad del cadmio para el operador y las dificultades para tratar los residuos.
Por otra parte, el ion nitrato presenta un máximo de absorción de entre 200nm y 230nm, lo que permite cuantificarlo por espectrofotometría directa en el ámbito de la radiación ultravioleta. Este método es sensible a interferencias por cloruros y bromuros que se encuentran en altas concentraciones en las aguas de estuarios y en materia orgánica disuelta en aguas dulces. Se han utilizado varios métodos para reducir las interferencias, entre ellos se encuentra el pretratamiento con un intercambiador iónico en análisis de flujo continuo, la corrección de la absorbancia usando una longitud de onda distinta y otra de referencia, la utilización de funciones de corrección polinomial y la técnica analítica de espectrofotometría ultravioleta de segunda derivada (Gentle et al., 2011).
La técnica de inyección de la muestra en un flujo continuo hacia el detector se conoce como FIA (Flow Injection Analysis) y es un campo en continua evolución muy apropiado para el desarrollo de técnicas de análisis de muestras continuas y en el sitio (Cerdà, 2013). El método para el análisis de las muestras tomadas de forma continua debería cumplir con características apropiadas para esa inyección continua, tales como son el bajo consumo de reactivos y accesorios, baja toxicidad, presentar poca dependencia de la temperatura y la presión (o una forma de considerar su dependencia), dar una respuesta rápida, tener pocas interferencias o al menos una forma de considerarlas, poseer bajos límites de detección y cuantificación en el caso de aguas muy puras, y un buen ámbito de respuesta lineal que aumente su aplicabilidad para el registro de eventos que lleven la concentración a un máximo o a un mínimo (ASTM, D3864-12, 2013). Con el desarrollo de componentes ópticos miniaturizados y celdas de flujo continuo, las técnicas de espectroscopia y absorción molecular ofrecen una opción deseable para el análisis de muestras continuas (Kröckel et al., 2011).
En este estudio se compara el límite de detección, cuantificación y linealidad en el ámbito de 0-10mg/L, de dos técnicas de laboratorio para el análisis de nitratos, cromatografía iónica y absorción de radiación ultravioleta con equipo de mesa con los resultados del uso de miniespectrómetros acoplados a un sistema de inyección en flujo para la medición de la absorción directa de radiación ultravioleta, en un caso, y luz visible previa reducción de nitratos a nitritos, en el otro, evaluando así su potencial aplicación para el análisis de muestras continuas de aguas potables.
Parte experimental
Disoluciones patrón
Para la preparación de las curvas de calibración se utilizó un patrón de ion nitrato en agua de 1000 mg/L certificado con trazabilidad al NIST marca Merck. Las diluciones se efectuaron con agua ultrapura de calidad analítica (18 ohm) obtenida usando el purificador Barnstead E-pure del laboratorio CIPA. Se prepararon disoluciones de 0,200; 0,295; 1,341; 2,016; 4,028; 6,080; 8,018 y 9,952 mg/L de ion nitrato en agua, midiendo las masas de alícuota y volumen total correspondiente en una balanza analítica Mettler Toledo, modelo MS304S.
Método instrumental
Determinación por cromatografía iónica con detector de conductividad: Se utilizó un cromatógrafo iónico con detección de conductividad y supresión química marca Methrom modelo 761 Compact CI, con una columna de 10 cm modelo Metrosep A Supp 5. La composición de la fase móvil es 0,0017 mol/L en NaHCO3 y 0,0018 mol/L en Na2CO3 preparada a partir de reactivos de calidad analítica. Se utilizó un flujo de 0,7 mL/min. La inyección se efectuó manualmente utilizando filtros de 0,2 µm. La regeneración de los supresores se efectuó con ácido sulfúrico y agua ultrapura según recomendaciones de fábrica.
Determinación por detección directa con luz ultravioleta en equipo de mesa: Se utilizó un espectrofotómetro de doble haz, marca Shimadzu modelo UV-1800, con una lámpara de deuterio y celdas de cuarzo de 1 cm de camino óptico. La curva se preparó con mediciones sucesivas de los patrones, de menor a mayor, realizando los lavados correspondientes.
Inyección en flujo y determinación de ion nitrato mediante una reducción catalizada por cadmio y detección de la absorción de luz visible: Se utilizó un sistema FIAlab-2500 con bomba peristáltica, lámpara de tungsteno OceanOptics HL-2000 y detección con espectrómetro OceanOptics, modelo USB4000-VIS-NIR. Este es un miniespectrofotómetro optimizado para el trabajo en un amplio espectro (348-1039 nm). Se introdujo la muestra y los reactivos cromogénicos (sulfanilamida, ácido fosfórico y dicloruro de naftiletilendiamina, todos con calidad analítica) en un lazo de reacción en el que se genera el color y se dirige hacia la celda de flujo (1 cm de camino óptico) donde se mide la absorción a 540 nm de la especie generada a partir de los nitratos. Se utilizó el registro a 650 nm como referencia de no absorción.
Inyección en flujo y determinación de ion nitrato con detección directa de la absorción de radiación ultravioleta: Se utilizó un sistema FIAlab-2500 con bomba peristáltica y lámpara ultravioleta OceanOptics DH-mini, con un espectrómetro OceanOptics USB 2000+, optimizado para el trabajo en el ámbito de 190-513 nm. Se introdujeron los patrones en forma secuencial a la celda de flujo de 1 cm de camino óptico, midiendo directamente la absorción de radiación a 220 nm. Se registra también la absorción a 250 nm (donde se produce la absorción interferente de compuestos orgánicos) y se usó como referencia la absorción a 300 nm (ASTM, 2013).
Los datos se guardaron en formato de texto y se exportaron a una hoja Excel para ser analizados estadísticamente, calculando el límite de cuantificación, el límite de detección, la correlación lineal (Miller y Miller, 2002) y la sensibilidad de los métodos (EURACHEM, 2002).
Resultados
Se obtuvo una respuesta lineal para las cuatro técnicas evaluadas de cuantificación del ion nitrato en el ámbito de 0-10 mg/L (Figura 1). La cromatografía iónica es la técnica que presenta mayor correlación entre los datos obtenidos y mayor pendiente en la ecuación lineal, lo que indica que es la de mayor sensibilidad. Sin embargo, al analizar el intercepto de las curvas de mejor ajuste, esta técnica es la que registra la mayor señal de ruido en las cercanías del límite de detección; esto se debe principalmente a que los iones que contiene un patrón diluido pueden ser equivalentes a los presentes en el eluyente que lo transporta, lo que disminuye la relación señal-ruido y afecta el límite de detección.
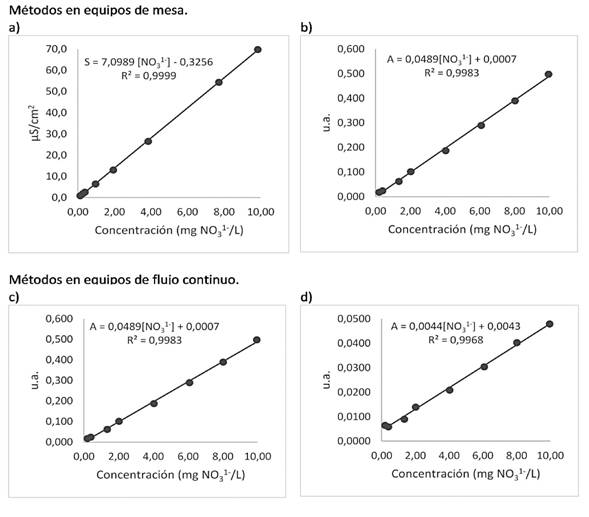
Figura 1 Comparación de las curvas de calibración para la determinación de ion nitrato por: (a) Cromatografía iónica con supresión de conductividad (CI), (b) Espectrofotometría ultravioleta de muestras discretas (UV), (c) Espectrofotometría visible por reducción de nitratos en columna de cadmio en flujo continuo (FIA-Cd) y (d) Espectrofotometría ultravioleta de muestras en flujo continuo (FIA-UV).
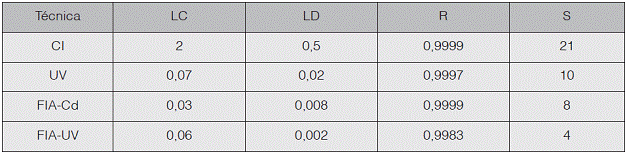
Las técnicas espectroscópicas estudiadas se comportan linealmente y también idealmente en las cercanías del límite de detección como lo predice la Ley de Beer-Lambert, ya que en disoluciones con concentración muy bajas del analito no hay pérdidas por reabsorción, difracción o dispersión de la luz (Skoog, Holler y Nieman, 2011). Las tres técnicas resultan en límites de cuantificación y detección muy bajos, con alta correlación aunque no tan sensibles como la cromatografía iónica (Cuadro 1). La sensibilidad se define por el cambio de la pendiente con respecto a la incertidumbre del intercepto (EURACHEM, 2002). Los valores más bajos de sensibilidad de las técnicas espectroscópicas significan que no responden tan marcadamente a los cambios de concentración del analito como la cromatografía iónica pero se equilibran con la mayor capacidad de detección de las técnicas, relacionada directamente con la relación señal-ruido.
Cuadro 1 Límite de cuantificación (LC), límite de detección (LD), coeficiente de correlación (R) y sensibilidad (S) del análisis de nitratos por cromatografía iónica con supresión (CI), equipo de mesa de espectrofotometría ultravioleta (UV), inyección en flujo con reducción de nitratos en columna de cadmio (FIA-Cd) e inyección en flujo y medición de absorción ultravioleta con inyección en flujo (FIA-UV).
Como se indicó anteriormente, las técnicas de mesa no son apropiadas para el análisis de muestras en forma continua y en el sitio. La cromatografía iónica requiere condiciones reguladas de laboratorio, como una temperatura constante. Además, cada muestra toma diez minutos de análisis en comparación con un minuto o menos para alcanzar resultados en los sistemas acoplados a inyección por flujo. La espectrofotometría de absorción ultravioleta con equipo de mesa requiere efectuar lavados de la celda de medición con el patrón, efectuar lavados y tener cuidados de laboratorio cada vez que se introduce una muestra en forma discreta al equipo, lo que implica un tiempo de análisis total mayor. El costo de un cromatógrafo básico es de al menos el doble de los sistemas espectrofotométricos.
Aunque se observa que la técnica FIA-Cd es más sensible que la FIA-UV, la necesidad de preparar reactivos, de usar una columna consumible y tóxica y la obtención de productos de reacción nocivos para el ambiente, hacen difícil pensar en esta técnica como apropiada para el análisis de muestras continuas y en línea y en fuentes de agua para consumo humano.
Conclusiones
De las cuatro técnicas analizadas, la espectrofotometría ultravioleta con inyección en flujo se considera la más apropiada para el análisis de muestras continuas y en el sitio debido a su relativo bajo costo, el bajo consumo de reactivos y accesorios, linealidad, los bajos límites de detección y cuantificación, la no generación de residuos peligrosos y la sensibilidad adecuada para cuantificar en el ámbito recomendado por la OMS para la concentración de nitratos en aguas de consumo humano (menor a 10 mg/L). Es recomendable extender el estudio al ámbito de los máximos permitidos por las normas y las pruebas en campo.

